
Ein 200-l-Einwegbioreaktor läuft mit 4,2 g/l und das Pilotteam ist zufrieden. Achtzehn Monate später gelangt derselbe Klon in einen 2.000-Liter-Edelstahlzug, und die Scheibenzentrifuge verschließt sich innerhalb von vierzig Minuten nach der Ernte. Das Molekül veränderte sich nicht. Der Prozess hat funktioniert.
Die Entwicklung biologischer Arzneimittel wird üblicherweise als wissenschaftliches Programm beschrieben. Wenn ein Kandidat einen Zulassungsantrag für ein neues Arzneimittel erhält, ist dieser ebenfalls zu einem Kapitalprogramm geworden: Zelllinie, Medien, Bioreaktorgeometrie, Chromatographieharz, Puffervolumina, saubere Betriebsmittel und Abfüllkapazität werden Jahre vor der ersten kommerziellen Charge festgelegt. Die Rückabwicklung dieser Verpflichtungen ist kostspielig, weshalb das Gespräch über die Ausrüstung in die erste Phase und nicht in die Engineering-Phase gehört.
Im Folgenden wird der Entwicklungspfad von der Prozessseite aus betrachtet: Was jede Phase an die Hardware stellt, wo die Skalierung tendenziell scheitert und über welche Spezifikationen es sich lohnt, frühzeitig zu streiten.
Ein Biologikum, das bei 200 l funktioniert, ist ein Laborergebnis. Das gleiche Molekül bei 2.000 L ist ein Herstellungsprozess und wird anhand der Vergleichbarkeit beurteilt, nicht allein anhand des Titers.
Was die Entwicklung biologischer Arzneimittel leisten muss
Die Entwicklung biologischer Arzneimittel umfasst die Abfolge von Entdeckung, Zelllinienkonstruktion, Prozess- und Analyseentwicklung sowie GMP-Herstellung, die ein biologisch hergestelltes Molekül in ein zugelassenes, reproduzierbares Arzneimittel umwandelt.
Ein Biologikum ist ein Therapeutikum, dessen Wirkstoff von einem lebenden System produziert wird oder aus diesem gewonnen wird. Die Kategorie umfasst rekombinante Proteine und monoklonale Antikörper, Impfstoffe, Blutprodukte, Zell- und Gentherapien sowie durch Fermentation gewonnene komplexe Moleküle wie menschliche Milch-Oligosaccharide.
Daraus ergeben sich drei Konsequenzen. Das Produkt wird durch seinen Prozess definiert, da Glykosylierung, Aggregation, Ladungsvarianten und Proteingehalte in der Wirtszelle davon abhängen, wie die Zellen gezüchtet wurden und wie mit der Ernte umgegangen wurde. Kleine Prozessverschiebungen können kritische Qualitätsmerkmale verschieben, sodass die Vergleichsarbeit nach einer Änderung eher eine Kampagne als ein Memo ist. Und die Warenkosten werden von der Reinigung und Analyse dominiert, nicht vom Fermentationsgefäß, wo viele frühe Budgets fehl am Platz sind.
| Entscheidungsbereich | Kleines Molekül | Biologisch |
| Wirkstoff | Chemisch synthetisiert, strukturell definiert | Produziert in einem lebenden System, strukturell heterogen |
| Produktionsweg | Mehrstufige chemische Synthese | Zellkultur oder mikrobielle Fermentation plus Reinigung |
| Kritische Attribute | Reinheit, polymorphe, chirale Form | Glykanprofil, Aggregation, Ladungsvarianten, Wirksamkeit |
| Reinigungslast | Mäßig und gut modelliert | Hoch, einschließlich Chromatographie und Virusclearance |
| Lagerung | Meist Umgebungstemperatur, chemisch stabil | Oft gekühlt, scher- und grenzflächenempfindlich |
| Änderung nach der Genehmigung | Chemiebasierte Vergleichbarkeit | Prozessbasierte Vergleichbarkeit mit einem vollständigen Analysepanel |
Das Rückwärtslesen dieser Tabelle ist für die Beschaffung nützlich: Jede Zeile in der biologischen Spalte bedeutet ein Ausrüstungsteil, ein Hilfsmittel oder eine Analysemethode, die vorhanden sein muss, bevor klinische Lieferungen freigegeben werden können.
Upstream: Passen Sie das Expressionssystem an das Gefäß an
Die vorgelagerte Entwicklung entscheidet darüber, ob ein Prozess im kommerziellen Maßstab ein konsistentes Titer- und Verunreinigungsprofil aufweisen kann. Dieses Ergebnis hängt vom Expressionssystem, dem Bioreaktor und davon ab, wie gut die beiden aufeinander abgestimmt sind.
Zuerst die Ausdrucksplattform, dann die Hardware
Chinesische Hamster-Eierstocklinien tragen immer noch die meisten monoklonalen Antikörperprogramme, mikrobielle Systeme sind weiterhin effizient für Fragmente und einfache Proteine, und Hefe- oder Bakterienfermentation unterstützt jetzt komplexe Produkte, die früher nur für Säugetiere galten. Die Auswahl legt den Sauerstoffbedarf, die Scherempfindlichkeit und das Reinigungsregime fest und sollte daher vor jedem Schiffsangebot erfolgen.
- Der volumetrische Stoffübergang muss im größten Maßstab nachgewiesen werden und darf nicht aus einem 10-l-Glasgefäß extrapoliert werden.
- Die Leistungsaufnahme pro Volumen und die Geschwindigkeit der Laufradspitze legen die Scherdosis fest und sind zwischen den Anbietern nicht austauschbar.
- Feed-, pH- und gelöster Sauerstoffkreisläufe benötigen einen ausreichenden Regelbereich für Fed-Batch mit hoher Dichte und für die Perfusion.
- Sterilisation und Reinigung müssen vor Ort validiert werden, da ein Bioreaktor, der nicht zuverlässig gereinigt werden kann, zu einer Kontaminationsquelle mit langem Schwanz wird.
Geringerer Kapitalaufwand, schnelle Umstellung, gut geeignet für klinische und Mehrprodukt-Suiten. Daten zu extrahierbaren und auslaugbaren Stoffen, Beutelintegritätstests und Lieferantenqualifizierung sind obligatorisch, und Arbeitsvolumina über etwa 2.000 l werden umständlich.
Höheres Kapital und längere Vorlaufzeit, aber bewährt bei 10.000 l und mehr, mit Dampfsterilisation, wiederholbarem Mischen und einem Reinigungsvalidierungspaket, das die Aufsichtsbehörden bereits verstehen. Der Produktwechsel ist der eigentliche Kostenfaktor.
Im Pilotmaßstab ist die ehrliche Frage nicht, welche Option modern ist, sondern welche Option den klinischen Zeitplan überdauert. Ein Einwegzug kann innerhalb von Monaten verkehren; Ein rostfreier Zug braucht in der Regel ein Jahr oder länger, plus ein um ihn herum vorbereitetes Gebäude.
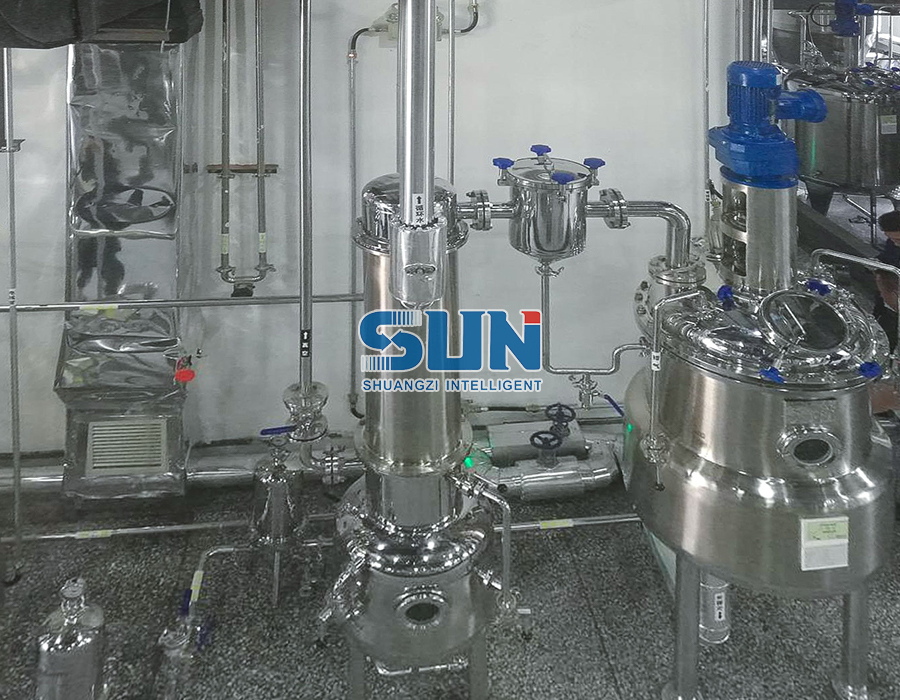
 Mechanischer Rührfermenter aus Edelstahl im Pilotmaßstab Fermenter aus Edelstahl im Pilotmaßstab für die mikrobielle Kultur mit In-situ-Sterilisation und Touchscreen-Steuerung von Temperatur, pH-Wert, gelöstem Sauerstoff, Rühren und Belüftung. Produkt anzeigen →
Welche Route auch immer gewählt wird, der Pilotenschlitten sollte über dieselbe Instrumentierungslogik verfügen wie der kommerzielle Zug, da beim Technologietransfer Daten und nicht Absichten verglichen werden.
Downstream: Wo sich Kosten und Überraschungen konzentrieren
Die Downstream-Verarbeitung verursacht in der Regel den Großteil der Warenkosten für ein therapeutisches Protein, und hier treten Überraschungen bei der Maßstabsvergrößerung zuerst auf.
| Betrieb der Einheit | Typische Ausrüstung | Was im Maßstab scheitert |
| Ernte und Klärung | Tellerzentrifuge, Tiefenfiltration | Feststoffbeladung, Scherschäden, Zykluszeit |
| Erfassen | Affinitäts- oder Protein-A-Säule | Harzkompression, Fließverteilung, Harzlebensdauer |
| Virusinaktivierung | Vorratstank mit niedrigem pH-Wert und Mischer | Totzonen, pH-Überschreitung, Haltezeitvalidierung |
| Polieren | Anionenaustausch, hydrophobe Wechselwirkung | Puffervolumen, Gradientenreproduzierbarkeit |
| Konzentration | Ultrafiltrations- und Diafiltrationsanlage | Flussabfall, Membranfläche, Querstromgrenzen |
| Massenlagerung | Einwegbeutel oder 316L-Tank | Extrahierbare Stoffe, Gefrier-Tau-Verhalten, Haltezeit |
Die Bindungsbeschränkung in den meisten Downstream-Suites ist nicht die Spalte. Dabei handelt es sich um das Puffervolumen, das die Anlage vorbereiten kann, und um die Haltezeit, die das Produkt während des Wartens verträgt.
Der Aufklärung gebührt besondere Aufmerksamkeit, denn die Ernteentscheidung zieht sich durch den gesamten Zug. Eine Scheibenzentrifuge bewältigt eine hohe Feststoffbeladung auf kompaktem Raum, setzt die Zellen jedoch Scherkräften aus; Tiefenfiltration ist schonender und lässt sich leichter verkleinern, verbraucht jedoch Medien und verursacht zusätzliche Kosten. Viele Programme führen eine Kombination aus, und die Auswahl sollte anhand des vorliegenden Feed-Streams und nicht aufgrund einer allgemeinen Präferenz getroffen werden.
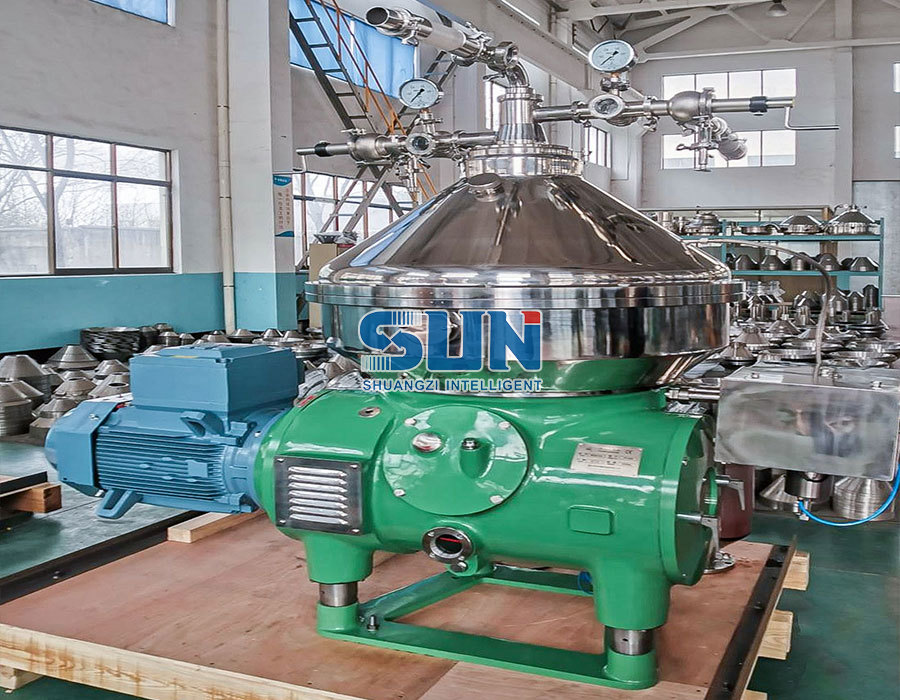 Vertikale Tellerzentrifuge zur Fest-Flüssigkeits-Trennung Vertikaler Hochgeschwindigkeits-Scheibenstapelseparator zur Klärung von Kräuterextrakten und Fermentationsbrühe, mit Kontaktteilen aus Edelstahl und kontinuierlicher Klarflüssigkeitsableitung. Produkt anzeigen →
Die Chromatographieschritte werden durch das Harzvolumen und die Betthöhe festgelegt. Die praktischen Grenzen liegen jedoch in der Puffervorbereitung, der Tankkapazität und der Zeit, die eine Säule zwischen Elution und Reinigung verweilen darf. Diese Grenzwerte gehören in die Prozessbeschreibung vor der Bestellung des Skids.
Scale-up und Technologietransfer: Definieren nach Mechanismus
Scale-up funktioniert, wenn die Parameter, die die Qualität steuern, mechanisch verstanden werden, sodass sie in einem anderen Gefäß wiederhergestellt werden können, anstatt als Zahlen kopiert zu werden.
Die Parameter, die sich gut bewegen, sind Mischzeit, Sauerstoffübertragungskoeffizient, Leistungsaufnahme pro Volumen, Spitzengeschwindigkeit, Kohlendioxid-Stripping und das Zufuhrprofil. Die Geometrie bewegt sich nicht, sodass das gleiche Laufrad bei gleicher Spitzengeschwindigkeit in einem größeren Gefäß eine andere Mischzeit ergibt. Ein qualifiziertes Scale-Down-Modell ist daher das nützlichste Kapital, das ein Prozessteam besitzen kann, da es das Testen von Worst-Case-Bedingungen ermöglicht, ohne kommerzielle Kapazität zu verbrauchen.
Zwei technische Durchläufe reichen in der Regel aus, um einen Transfer zu bestätigen, vorausgesetzt, die Akzeptanzkriterien basieren auf der Produktqualität und nicht auf einem Parameterwert, der zufällig im Pilotmaßstab funktionierte. Wenn sich ein Parameter verschieben muss, tragen das analytische Panel und das Vergleichbarkeitsargument die Begründung.
Die Auswahl der Ausrüstung in dieser Phase erfordert die gleiche Strenge wie das Prozessdesign, und es hilft, die praktischen Kriterien zu überprüfen, die ein brauchbares Fermentationssystem von einem schwierigen unterscheiden. Eine strukturierte Checkliste für Auswahl der Biofermentationsausrüstung deckt Instrumentierung, Reinigbarkeit und Dokumentation in einem Durchgang ab.
 Kundenspezifisches Bio-Fermentationstanksystem für HMOs Anpassbares Fermentationssystem vom Labor bis zum industriellen Maßstab, mit aseptischem Design und Echtzeitsteuerung von Temperatur, pH-Wert, gelöstem Sauerstoff und Rühren für die mikrobielle Produktion. Produkt anzeigen →
Die Entwicklungs-Roadmap und wo Kapital eingesetzt wird
Biologika-Programme passieren fünf erkennbare Tore, und die größten Ausrüstungsverpflichtungen werden normalerweise am zweiten und dritten unterzeichnet, lange bevor entscheidende Daten vorliegen.
Entdeckung und Lead-Auswahl
Molekülformat, Expressionswirt und frühe Analytik. Die Auswirkungen auf die Ausrüstung sind auf Laborgeräte und kleine Pilotgeräte beschränkt.
Zelllinien- und Prozessentwicklung
Stabile Pool- oder Klonauswahl, Medien- und Feed-Design, Reinigung im kleinen Maßstab. Hier sind in der Regel Pilotenkapazitäten reserviert.
Klinische Versorgung der Phasen I und II
200-Liter- bis 500-Liter-Kampagnen in einer flexiblen Suite. Es dominieren Einwegzüge, da der Zeitplan wichtiger ist als die Stückkosten.
Phase III und Prozessleistungsqualifizierung
Skalierung auf 2.000 l oder mehr, drei aufeinanderfolgende Qualifizierungschargen, Reinigung und Haltezeitvalidierung.
Archivierung und kommerzielle Versorgung
Kapazitätsreservierungen, Second-Source-Strategie und ein Änderungskontrollsystem, das eine Lieferantenbenachrichtigung aufnimmt, ohne die Produktion anzuhalten.
Zu früh aufgebaute Pilotkapazitäten sind ungenutztes Kapital. Zu spät aufgebaute Pilotkapazitäten sind ein verspäteter Versuch. Ein flexibler Zug, der umfunktioniert werden kann, kostet in der Regel weniger als beide Fehler.
Programme, die mehrere Betriebsabläufe in einem Engineering-Bereich zusammenfassen, neigen dazu, die Inbetriebnahme zu verkürzen, da Rohrleitungen, Instrumentierung und Reinigungsroutinen von einem Team zusammengeführt werden. Integrierte Fermentationsprojekte, die wie dieses in einem einzigen Paket geliefert werden Referenz zum Biofermentationsprojekt zeigen, wie Pilot- und Produktionsausrüstung von Anfang an eine gemeinsame Steuerungsphilosophie haben können.
Qualität, GMP und Dokumentation
Bei der Herstellung von Biologika ist die Gerätedokumentation Teil der behördlichen Einreichung und kein After-Sales-Extra.
- Materialzertifikate nach EN 10204 3.1 für produktberührende Teile, rückführbar auf Schmelzennummern.
- Oberflächengüte von 0,4 Mikrometer Ra oder feiner auf Produktkontaktflächen, überprüft durch Messung und nicht durch Angabe.
- Reinigungs- und Sterilisationsvalidierung, einschließlich Abdeckungsprüfung und Prüfung der Entleerbarkeit.
- Datenintegritätskontrollen im Einklang mit 21 CFR Part 11 und EU Annex 11 für elektronische Chargenaufzeichnungen.
- Ein komplettes Qualifizierungspaket: FAT-, SAT-, IQ- und OQ-Protokolle mit ausgeführten Berichten.
- Änderungskontrollbenachrichtigung, damit eine Lieferantenrevision nicht zu einer nicht gemeldeten Abweichung wird.
Fordern Sie das Dokumentationspaket vor der Unterzeichnung der Bestellung an, nicht erst nach der Werksabnahme.
Nichts davon ist glamourös und alles wird geprüft. Ein Gefäß mit einer schönen Schweißnaht und ohne Rückverfolgbarkeit der Schmelzzahl ist eine Entdeckung, die darauf wartet, beschrieben zu werden.
Häufig gestellte Fragen
Wie lange dauert die Entwicklung biologischer Arzneimittel?
Von der Kandidatenauswahl bis zur ersten Zulassung vergehen für ein Biologikum in der Regel sechs bis zehn Jahre. Das klinische Programm nimmt vier bis sechs dieser Jahre in Anspruch, und die Prozessvalidierung konzentriert sich auf die letzten achtzehn Monate. Die Zeitpläne verlängern sich, wenn die Pilotkapazität nicht verfügbar ist oder wenn eine Änderung der Skalierung eine Vergleichbarkeitsstudie erfordert.
Was ist der Unterschied zwischen Upstream- und Downstream-Verarbeitung?
Upstream umfasst alles, was das Wachstum der Zellen oder des Organismus betrifft: Zelllinie, Medien, Saatgutreihe, Bioreaktor und Ernte. Downstream umfasst die Rückgewinnung und Reinigung, einschließlich Klärung, Chromatographie, Virusinaktivierung, Konzentration und Formulierung.
Wann sollte ein Programm von Einwegartikeln auf Edelstahl umgestellt werden?
In der Regel, wenn der kommerzielle Bedarf etwa 2.000 l pro Charge übersteigt, wenn ein Produkt aus verfahrenstechnischen oder regulatorischen Gründen eine Dampfsterilisation erfordert oder wenn kein häufiger Produktwechsel zu erwarten ist. Darunter überwiegen oft die Flexibilität und das geringere Kapital von Einweggeräten.
Welche Dokumente sollten GMP-Bioverarbeitungsgeräten beiliegen?
Zumindest: Material- und Oberflächenzertifikate, Schweiß- und Oberflächenprotokolle, Instrumentenkalibrierungszertifikate, Unterstützung bei der Reinigungs- und Sterilisationsvalidierung, eine Automatisierungsfunktionsspezifikation mit Datenintegritätsbestimmungen und erstellte FAT- und SAT-Berichte.